

 歆语健康发布于 3月前
 收藏专家
慢性肾脏病(CKD)已成为全球重大公共卫生负担,而糖尿病肾病(DKD)作为其首要病因,正经历从单纯“高糖损伤”范式向“系统性代谢紊乱”范式的深刻转变。近年来,“肾脂毒性”(renal lipotoxicity)这一概念被系统整合并正式纳入心血管-肾脏-代谢(CKM)综合征的整体框架,成为连接糖尿病、肥胖、心血管疾病与肾功能衰退的核心病理枢纽。它并非指肾脏被动储存脂肪,而是强调脂质在非脂肪组织(尤其是足细胞、系膜细胞、内皮细胞及近端小管上皮细胞)中异常蓄积所引发的一系列级联损伤:线粒体功能崩溃、内质网应激、氧化损伤、炎症激活与纤维化重塑。2026年发表于Diabetes Care的综述《Renal Lipotoxicity: Mechanisms and Therapeutic Perspectives》对此进行了权威梳理。本文基于该文献,以学术严谨但可读性强的方式,解析肾脂毒性的分子逻辑、细胞异质性表现及靶向干预策略,旨在为临床医生理解DKD新机制、优化多靶点管理提供理论支点。
肾脂毒性:
四维失衡驱动的代谢性肾损伤
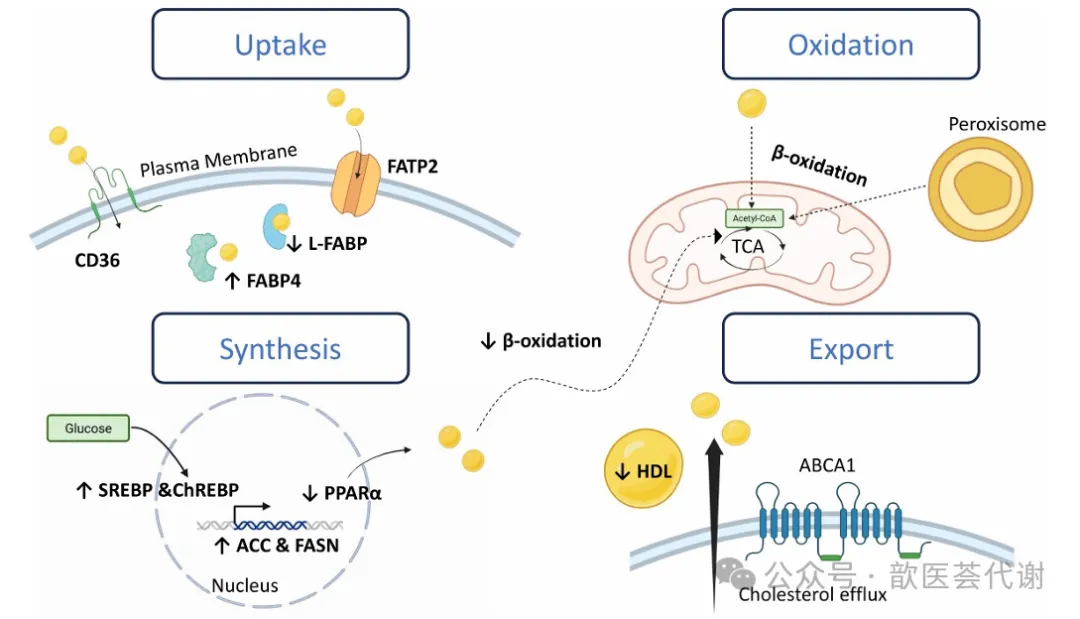
肾脂毒性是脂质摄取、合成、氧化与外排四大环节协同失调所致的系统性紊乱。在糖尿病与胰岛素抵抗状态下,CD36、脂肪酸转运蛋白(FATPs)及脂肪酸结合蛋白(FABPs)表达上调,显著增强肾细胞对游离脂肪酸(FFA)及修饰脂蛋白(如oxLDL)的摄取能力;与此同时,固醇调节元件结合蛋白(SREBP)1/2与碳水化合物反应元件结合蛋白(ChREBP)被激活,驱动脂肪酸合酶(FASN)、乙酰辅酶A羧化酶(ACC)等基因表达,促进肾内源性脂质从头合成。更关键的是,过氧化物酶体增殖物激活受体α(PPARα)表达下调,导致脂肪酸β氧化(FAO)能力严重受损,使大量FFA无法被有效代谢而堆积为毒性中间产物(如二酰甘油DAG、神经酰胺)。加之胆固醇外流通路受抑——ATP结合盒转运体A1(ABCA1)与G1(ABCG1)表达减少,进一步加剧脂质滞留。这种“进多出少、烧不掉、排不出”的四维失衡,在足细胞、系膜细胞、内皮细胞、巨噬细胞与近端小管上皮细胞中同步发生,构成DKD进展的共同代谢基础。
线粒体:脂毒损伤的中枢
放大器与跨细胞效应枢纽
在所有肾细胞类型中,线粒体功能障碍是脂毒性最核心的交汇点与放大器。当过量脂质涌入,线粒体β氧化超负荷,呼吸链电子传递受阻,活性氧(ROS)大量逸出,不仅直接损伤线粒体DNA与膜结构,还激活NF-κB、AP-1等促炎转录因子,启动炎症与纤维化程序。脂毒诱导的线粒体损伤具有高度细胞特异性:在足细胞中,表现为自噬抑制、细胞骨架塌陷与裂孔隔膜蛋白(nephrin、podocin)降解,最终导致蛋白尿与足细胞脱落;在系膜细胞中,ROS与内质网应激(ER stress)共同诱发凋亡与细胞外基质(ECM)过度沉积,加速肾小球硬化;在内皮细胞中,一氧化氮合酶(eNOS)解偶联致NO生物利用度下降,引发内皮糖萼破坏、毛细血管稀疏与内皮-间质转化;而在近端小管上皮细胞中,FAO抑制与线粒体功能衰竭直接触发凋亡、萎缩及KIM-1表达升高,推动肾小管间质纤维化。
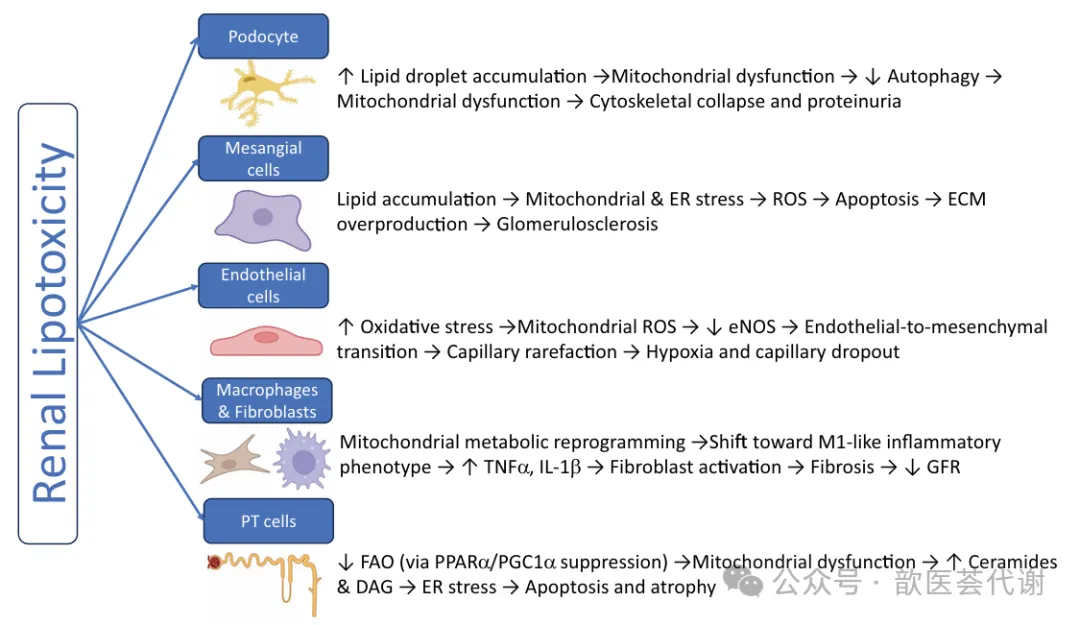
尤为关键的是,这些损伤并非孤立存在——脂质负荷的足细胞释放趋化因子招募巨噬细胞;脂质浸润的巨噬细胞则极化为M1型,分泌TNF-α、IL-1β,反向激活系膜细胞与成纤维细胞;同时,白蛋白尿与脂质尿进一步增加小管脂质负荷,形成“肾小球-巨噬细胞-肾小管”的正反馈损伤环路。因此,线粒体不仅是能量工厂,更是脂毒信号的中央传感器与跨细胞通讯的起始节点。
靶向脂代谢:从生活方式到
多靶点药物的整合干预路径
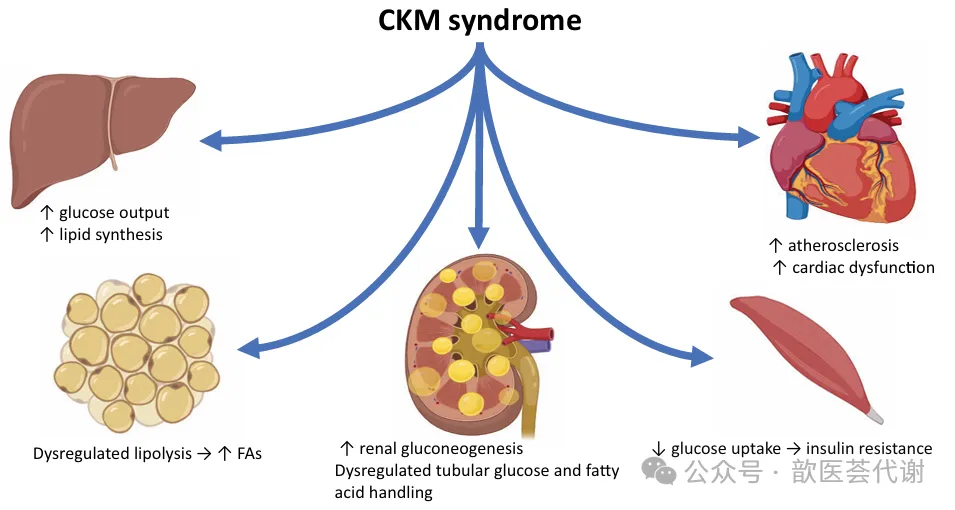
针对肾脂毒性的治疗策略已超越传统血糖控制,转向系统性恢复脂质稳态。生活方式干预仍是基石:热量限制、规律运动及富含n-3脂肪酸、低饱和脂肪的饮食模式,可显著降低循环FFA水平、改善胰岛素敏感性,并直接提升肾组织线粒体功能,从源头减少毒性脂质生成。在药物层面,钠-葡萄糖协同转运蛋白2抑制剂(SGLT2i)的作用机制已被重新诠释——其肾脏保护效应不仅源于血流动力学改善,更在于促进FAO、刺激线粒体生物合成、抑制NLRP3炎症小体,并显著减轻小管脂质沉积与缺氧损伤。胰高血糖素样肽-1受体激动剂(GLP-1 RA)则通过激活Sirt1/AMPK/PGC1α轴,增强线粒体β氧化与生物发生,同时大幅减少肾周脂肪与窦内脂肪体积(降幅达25%与13%,远超体重下降幅度),实现肾脏局部脂质微环境重塑。噻唑烷二酮类(TZDs)虽因水肿风险使用受限,但其独特价值在于重定向脂肪流向——将ectopic脂质(包括肾内脂质)动员至皮下脂肪库,并通过增强线粒体氧化能力、降低ROS、抑制NF-κB通路,显著降低白蛋白尿(降幅约25%),且效果独立于血糖控制。此外,PCSK9抑制剂、ABCA1诱导剂、线粒体靶向抗氧化剂(如SS-31)等新型策略亦在前临床研究中展现出潜力。这些疗法共同指向一个理念:在CKM综合征框架下,肾脏脂毒性必须置于全身代谢网络中进行整合干预。
拓展阅读:
近年研究发现,肾脂毒性不仅限于糖尿病背景,亦广泛参与多种非糖尿病性CKD。例如,在肥胖相关性肾小球病中,脂肪酸结合蛋白4(FABP4)介导的脂质摄取亢进是核心机制;在急性肾损伤后纤维化进程中,脂肪酸转运蛋白2(FATP2)上调导致小管脂质堆积与凋亡;而在常染色体显性多囊肾病(ADPKD)中,PPARα下游FAO调控因子普遍受抑,致使囊肿上皮细胞能量危机与氧化损伤加剧。更值得关注的是,遗传因素可显著放大脂毒易感性:载脂蛋白L1(APOL1)高风险基因型携带者,在面对相同代谢压力时,其足细胞与巨噬细胞线粒体损伤更为剧烈,肾硬化进展更快。此外,肾小球滤过屏障受损导致脂蛋白漏出,亦被近端小管重吸收,进一步加剧脂质堆积。这提示,未来临床需超越“糖尿病与否”的二分法,建立涵盖代谢状态、遗传背景与肾脏脂质表型的多维风险评估体系,为个体化抗脂毒干预提供依据。
观点评述
肾脂毒性代表了DKD病理生理学认知的重要跃迁——它揭示了肾脏并非代谢紊乱的被动受害者,而是主动参与并放大系统性脂质失衡的关键器官。本文梳理的核心机制表明:脂质在肾内各细胞类型的异常蓄积,通过线粒体功能崩溃这一中心枢纽,触发氧化应激、内质网应激、炎症激活与纤维化程序,并在不同细胞间形成恶性循环,最终导致肾小球滤过率下降与终末期肾病。现有证据强烈支持,靶向脂质摄取(如CD36抑制)、促进氧化(如PPARα激动)、增强外排(如ABCA1诱导)及保护线粒体(如SGLT2i、GLP-1 RA、TZDs)等策略,均能部分逆转脂毒损伤,延缓DKD进展。然而,当前局限亦十分明确:多数关键机制(如SREBP调控、ABCA1功能修复)的因果证据仍主要来自动物模型与体外实验,人体肾脏组织的直接功能性验证尚属空白;不同肾病亚型(如肥胖相关性肾病、IgA肾病)中脂代谢紊乱的主导模式尚未精准分型;且缺乏以“肾脂毒性缓解”为终点的大型RCT。未来方向应聚焦于开发肾脏特异性脂质组学检测技术、构建基于单细胞多组学的脂毒表型图谱,并设计以脂质代谢参数(如肾组织脂质含量、线粒体呼吸功能、ABCA1活性)为替代终点的精准干预试验。唯有如此,方能真正将“抗脂毒”从理论概念转化为可量化、可预测、可调控的临床实践。
参考文献
1.Zaitoon H, Feigin E, Abdul-Ghani M, Clarke GD, Tuttle KR, DeFronzo RA. Renal Lipotoxicity: Mechanisms and Therapeutic Perspectives. Diabetes Care. Published online May 27, 2026. doi:10.2337/dci26-0036.
2.Opazo-Ríos L, Mas S, Marín-Royo G, et al. Lipotoxicity and Diabetic Nephropathy: Novel Mechanistic Insights and Therapeutic Opportunities. Int J Mol Sci. 2020;21(7):2632. Published 2020 Apr 10. doi:10.3390/ijms21072632